
Лайнус Полінг, Пітер Полінг — Хімія
Ферменти — це речовини, що виробляються живими організмами; вони мають каталітичну дію, тобто здатні збільшувати швидкості певних хімічних реакцій. На ферментативній дії засновано процеси бродіння, що з доісторичних часів застосовуються у виробництві вин, оцту, пива й хліба. У 1680 р. голландський натураліст Антоні Левенгук використав мікроскоп власної конструкції для спостереження клітин дріжджів і бактерій; однак він не вважав їх живими організмами. У 1857 р. Луї Пастер показав, що дріжджі є живим організмом, а бродіння — фізіологічним процесом. У 1897 р. Е. Бюхнеру вдалося довести, що бродіння може відбуватися без участі цілих дріжджових клітин. Проекстрагувавши дріжджові клітини, він отримав розчин, що не містить клітин, але має ферментативну активність (містить фермент, або ензим). Слово «ензим» походить від грецького en zyme — у заквасці.
До 1926 р. не було отримано жодних даних, які свідчили б, що ферменти — це білки. Лише в 1926 р. Джеймсу Б. Самнеру (1887—1955), який працював у Корнеллському університеті, вдалося виділити із соєвих бобів у чистому вигляді й отримати в кристалічній формі фермент уреазу. Уреаза — білок, що каталізує гідролітичне розщеплення сечовини
CO(NH2)2 + H2O → CO2 + 2NH3
Молекулярна маса уреази 480 000; молекула складається з шести субодиниць. Послідовність амінокислотних залишків у її молекулі поки не встановлено.
Механізм каталітичної дії ферментів
У підрозд. 10.5 уже йшлося про те, що каталізатор підвищує швидкість реакції (так само як і швидкість зворотної реакції), оскільки має здатність знижувати енергію активації даної реакції. Це досягається завдяки сильнішій взаємодії каталізатора з активованим комплексом, який є перехідним станом між молекулами реагентів і молекулами продуктів реакції. Як приклад розглянемо гідроліз сечовини, що каталізується ферментом уреазою. Молекула сечовини плоска; її електронну структуру можна подати як гібрид таких трьох структур:
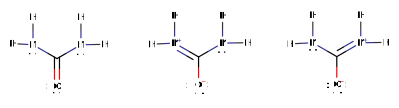
Щоб утворилися продукти гідролізу CO2 + 2NH3, молекула води має зблизитися з молекулою сечовини, при цьому атом Оксигену води має наблизитися до атома Карбону сечовини майже з протилежного боку відносно атома Оксигену сечовини, водночас обидва атоми Гідрогену мають приєднатися до атома Нітрогену. Проміжний комплекс, імовірно, містить деформовану молекулу сечовини, в якій атом Карбону виведено з площини NNO, а чотири атоми Гідрогену відтягнуто від цієї площини. Така деформація полегшується, якщо в процесі беруть участь NH- або OH-групи ферменту, які сприяють утворенню водневих зв'язків між атомом Оксигену сечовини, атомами Оксигену ферменту та двома атомами Нітрогену сечовини; водночас група ферменту, що не утворює водневого зв'язку, наприклад група CH2, відштовхує атом Карбону сечовини. Молекула води також може утримуватися ферментом у положенні, зручному для деформованої молекули сечовини. За температури тіла людини зменшення енергії активації на 5,93 кДж·моль-1 призводить до десятикратного збільшення швидкості реакції (підрозд. 10.4). Енергія водневого зв'язку O—H • • • O або N—H • • • O дорівнює приблизно 20 кДж·моль-1. Звідси випливає висновок про необхідність зважати на те, що енергія деформації, зумовлена низкою водневих зв'язків, може дорівнювати 25—30 кДж·моль-1, а це означає, що швидкість реакції може збільшитися в 10 000—100 000 разів, що й спостерігається в деяких реакціях, які каталізуються ферментами.
Ділянка, в межах якої реагуючі молекули прилягають одна до одної (утворюючи перехідний комплекс, або перехідний стан), називається активним центром ферменту. Для уреази ця ділянка не повинна бути дуже великою — вона має лише трохи перевищувати розміри молекули сечовини. Напрошується запитання, чому ж тоді така велика молекула ферменту, що налічує тисячі атомів. Частково це пояснюється, мабуть, тим, що атоми, які утворюють активну ділянку, мають міцно утримуватися в певних положеннях, а решта атомів молекули ферменту забезпечують стабільність таких положень. Крім того, локальне атомне оточення в багатьох ферментативних реакціях дуже сильно відрізняється (наприклад, у випадку гідрофобності) від оточення у водному середовищі, в якому діють ферменти, і великі молекули ферменту уможливлюють такі локальні зміни.
Складні білки. Коферменти
До складу молекул деяких білків входять лише поліпептидні ланцюги. Такі білки називають простими. Проте в багатьох білків молекули складаються з поліпептидних ланцюгів та інших груп чи молекул. Молекула гемоглобіну людини, наприклад, складається з чотирьох поліпептидних ланцюгів і чотирьох гемів (гем — органічна іонна сполука). Такі білки називають складними білками, а небілкову частину — простетичною групою.
Багато ферментів є складними білками, утвореними простим білком — апоферментом («апо» означає «поза, окремо від») і однією (або кількома) молекулою чи іоном, що називаються коферментами. Деякі коферменти є іонами металів. Прикладом може бути карбоангідраза в еритроцитах людини. Її апофермент має молекулярну масу 28 000. Апофермент сполучається з одним іоном цинку (Zn2+) і утворює активний фермент, який каталізує розпад карбонатної кислоти на карбон(IV) оксид і воду. Іншим прикладом може бути амілаза, що міститься в слині людини й бере участь у процесі перетравлення крохмалю. Молекулярна маса амілази 50 000, коферментом у ній є один іон кальцію Ca2+. Для багатьох ферментів коферментами правлять вітаміни або їхні похідні.
Кінетика ферментативних реакцій
Швидкість багатьох реакцій, що каталізуються ферментами, описується простим рівнянням — рівнянням Міхаеліса — Ментен [рівнянням (14.1)]. Вихідну речовину в таких реакціях зазвичай називають субстратом. Припустімо, що реакція відбувається через поєднання ферменту E і субстрату S з утворенням комплексу ES, який потім може розпадатися двома шляхами — знову з утворенням E і S або ж з утворенням E і продуктів реакції P:
Якщо значення сталої швидкості k невелике, то концентрація ES наближається до рівноважного значення:
$\frac{[ES]}{[E][S]}=K$ (14.1)
У цьому випадку швидкість реакції пропорційна [ES] і, отже, [E][S]:
$-\frac{d[S]}{dt}=k[ES]=kK[E][S]$ (14.2)
Загальна концентрація ферменту дорівнює [E]заг =[ E] + [ES]. Із рівняння (14.1) випливає, що
$[E]=\frac{[E]_{заг}}{K[S]+1}$
і тому рівняння (14.2) можна переписати у вигляді
$Швидкість=-\frac{d[S]}{dt}=\frac{K[S][E]_{заг}}{[S]+\frac{1}{K}}$ (14.3)
З цього рівняння випливає, що, коли [S] порівняно з K-1 є невеликою величиною, швидкість реакції пропорційна [S] і дорівнює kK[S][E]заг, а якщо [S] настільки велика, що забезпечує насичення даного ферменту, то швидкість стає незалежною від [S] і точно дорівнює k[E]заг. На рис. 14.5 показано деякі розраховані криві.
Цікаво порівняти криву для K = 0,5 з кривою рис. 14.6, побудованою за експериментальними значеннями, яка показує швидкість росту мутанта червоної хлібної цвілі в пробірці, що містить поживний розчин, залежно від концентрації в цьому розчині ростової речовини — n-амінобензойної кислоти. Подібність форм кривих указує на те, що швидкість росту даного мікроорганізму визначає рівновага, яка відповідає рівнянню (14.1).
Рис. 14.5. Криві залежності обчислених значень швидкості R/R∞ каталізованої реакції від концентрації субстрату або коферменту для різних значень константи рівноваги K процесу утворення фермент-субстратного або апофермент-коферментного комплексу.
Рис. 14.6. Спостережувана швидкість росту мутанта Neurospora (червоної хлібної цвілі), що потребує n-амінобензойної кислоти (за даними Тейтема і Бідла, 1942), як функція концентрації ростової речовини в середовищі.
Можливо, що визначальною є не рівновага між ферментом і субстратом, а рівновага між апоферментом (білком без ферментативної активності) і коферментом (часто вітаміном) з утворенням активного ферменту
A + C ⇔ E
$\frac{[E]}{[A][C]}=K^{'}$ (14.4)
Неважко переконатися, що концентрація коферменту впливає на швидкість даної реакції так само, як і концентрація субстрату.
Відомо, що багато захворювань пов'язані з мутаціями генів, які призводять до зниження активності якогось важливого ферменту в організмі людини. Таке зниження ферментативної активності може бути зумовлене утворенням зміненого апоферменту зі значно нижчою константою K' реакції сполучення зі своїм коферментом. Прикладом такого захворювання може бути цистатіонінурія, яку розпізнають за наявністю в сечі цистатіоніну — похідного амінокислоти метіоніну (табл. 14.1). Цистатіонінурія призводить до затримки розумового розвитку й супроводжується неприємними фізичними проявами. Процес перетворення цистатіоніну, що відбувається в організмі, протікає за участі ферменту, роль коферменту в якому відіграє піридоксин (вітамін B6). Піридоксин зазвичай призначають у дозах ~1 мг на день. Установлено, що стократна доза призводить до зникнення цистатіоніну в сечі за одночасного зникнення інших проявів цього захворювання; імовірно, це пов'язано зі зсувом рівноваги реакції (14.4) у напрямку утворення активного ферменту. Цей приклад показує, яким чином можна використовувати принципи хімічної рівноваги та хімічної кінетики під час вивчення хвороб.
Інгібітори ферментів
Інгібітор ферменту — речовина, що сполучається з ферментом і позбавляє його каталітичної активності. Інгібітор може конкурувати із субстратом або бути неконкурентним. Якщо інгібітор конкурентний, то ступінь інгібування ферменту визначається співвідношенням концентрацій інгібітора та субстрату. Молекули інгібітора і субстрату конкурують за приєднання до одного й того самого активного центру молекули ферменту.
Прикладом конкурентного інгібування може бути інгібування сукцинатдегідрогенази малонат-іоном. У цьому випадку реакція, що каталізується, — окиснення сукцинат-іона до фумарат-іона
-OOC—CH2—CH2—COO- + ½O2 → -OOC—CH=CH—COO- + H2O
У малонат-іоні -OOC—CH2—COO- дві карбоксильні групи розташовані ближче одна до одної, ніж у сукцинат-іоні. Дослідним шляхом установлено, що константа рівноваги зв'язування малонат-іона майже така сама, як і у випадку зв'язування сукцинат-іона (близько однієї третини останньої, що відповідає різниці в енергії зв'язування Гіббса 2,8 кДж·моль-1, а це мало порівняно із загальною енергією Гіббса зв'язування ферменту з кожним з іонів). Можна зробити висновок, що зв'язувальні центри молекули даного ферменту для двох карбоксильних груп містяться на такій відстані, яка дорівнює середньому значенню відстаней між карбоксильними групами в недеформованих сукцинат- і малонат-іонах.
Найсильніші отрути спричиняють смерть тому, що інгібують ферменти, необхідні для життєдіяльності організму. Ціанідна кислота й гідроген сульфід утворюють іони CN- і HS-, які сполучаються з атомами Феруму(III) у цитохромах, що являють собою ферменти, які містять гем і каталізують внутрішньоклітинні реакції окиснення (тканинне дихання), вкрай істотні для життя. Багато лікарських препаратів діють як інгібітори ферментів.
Часто продукти, що утворюються внаслідок реакції, яка каталізується ферментами, самі правлять за інгібітори ферментів. Завдяки цьому виникає вкрай ефективний механізм зворотного зв'язку, що запобігає можливості утворення продуктів реакції в надмірно великих концентраціях.
У деяких випадках дія того чи іншого ферменту регулюється не субстратом чи продуктами ферментативної реакції, а речовиною, відмінною від них. Такі ферменти називають алостеричними ферментами. Ділянка в молекулі ферменту, яка реагує з молекулою, що діє алостерично, не збігається з активним центром ферменту. Незбіг місця приєднання алостеричних молекул і активного центру ферменту вдалося спостерігати під час рентгеноструктурного аналізу аспартаттранскарбамілази — ферменту, молекула якого складається з шести субодиниць і має масу 310000.